
En bref : une entreprise établie dans l’UE est un importateur au sens du règlement relatif aux dispositifs médicaux (MDR) lorsqu’elle met pour la première fois sur le marché de l’Union un dispositif individuel provenant d’un pays tiers. Un distributeur est un autre opérateur de la chaîne d’approvisionnement qui met le dispositif à disposition après cette étape. Une même entreprise peut tenir des rôles différents selon les unités ou les circuits d’approvisionnement. Sa dénomination commerciale, les documents douaniers ou la qualification retenue dans un contrat ne déterminent pas, à eux seuls, son rôle au regard du MDR. L’article 2 du MDR et les questions-réponses MDCG 2021-27 Rev.1 de la Commission constituent les points de départ.
Cette distinction compte lorsqu’un fabricant établi hors de l’UE et une marque ou un revendeur européen préparent un nouveau circuit de commercialisation. L’importateur doit procéder aux vérifications préalables à la mise sur le marché et respecter les obligations continues de l’article 13. Un distributeur en aval doit effectuer ses propres contrôles au titre de l’article 14. Aucun de ces rôles n’est qu’une mention à apposer sur un document d’expédition. Cet article est un guide de travail pour la planification commerciale et réglementaire ; il ne remplace pas une analyse juridique propre au produit et aux pays concernés.
Qui est l’importateur d’un dispositif individuel ?
Partez du fabricant légal et de la première mise à disposition du dispositif individuel, et non du modèle de produit. Le MDR définit l’importateur comme une personne établie dans l’UE qui met sur le marché de l’Union un dispositif provenant d’un pays tiers. Il définit le distributeur comme une autre personne de la chaîne d’approvisionnement, distincte du fabricant et de l’importateur, qui met un dispositif à disposition jusqu’à sa mise en service. Un transfert juridique de propriété, de possession ou d’un autre droit réel peut aider à identifier cette première mise à disposition ; l’arrivée physique dans un entrepôt ne suffit pas à elle seule. MDCG 2021-27 Rev.1, questions 1 à 4.
Par exemple, si un revendeur de l’UE obtient directement des dispositifs individuels auprès d’un fabricant établi hors de l’UE et qu’il est le premier à les mettre à disposition sur le marché de l’Union, il peut être l’importateur, même s’il se présente habituellement comme distributeur. Une seconde entreprise de l’UE qui obtient ces mêmes unités après cette première mise sur le marché est généralement le distributeur. Un autre lot du même modèle peut avoir un importateur différent. En revanche, il ne peut y avoir deux importateurs pour la même unité individuelle. MDCG 2021-27 Rev.1, questions 3 et 4.
Un transitaire, un représentant en douane ou un entrepôt tiers ne devient normalement pas importateur au sens du MDR du seul fait qu’il transporte ou stocke les marchandises. Examinez ce que les parties acquièrent et font réellement. De même, une entreprise peut exercer plusieurs rôles d’opérateur économique dans ses activités, mais ne peut pas être à la fois importateur et distributeur du même dispositif individuel. MDCG 2021-27 Rev.1, sections sur la logistique tierce et les rôles multiples.
La vente sous votre propre marque change-t-elle l’identité du fabricant ?
Cela peut être le cas. Il faut résoudre cette question avant d’imprimer les éléments graphiques d’une marque propre. Selon l’article 16, paragraphe 1, point a), du MDR, l’importateur ou le distributeur qui met un dispositif à disposition sous son propre nom ou sa propre marque assume en principe les obligations du fabricant. La disposition prévoit une exception importante : un accord est conclu avec le fabricant, celui-ci est identifié comme tel sur l’étiquette et reste responsable du respect des exigences du MDR qui lui incombent.
Il n’est donc pas prudent de poser comme règle générale : « nous conservons notre marque, donc nous sommes seulement distributeur ». Un accord commercial ne modifie pas non plus, à lui seul, le rôle juridique si l’étiquetage, le circuit d’approvisionnement réel et les responsabilités indiquent autre chose. Modifier la destination prévue ou un dispositif d’une manière susceptible d’affecter sa conformité peut également entraîner les obligations du fabricant selon l’article 16, paragraphe 1, points b) ou c). La traduction et le reconditionnement relèvent de conditions distinctes de l’article 16 ; ils ne doivent pas être assimilés à une simple liste de contrôle de l’importateur ou du distributeur. Voir les questions-réponses de la Commission sur l’article 16.
Pour un projet de marque propre, cartographiez sur une page le fabricant légal, le propriétaire de la marque, le mandataire lorsque requis, l’importateur et le distributeur ultérieur, puis comparez ce schéma à l’étiquetage et aux accords envisagés. Notre guide sur les dispositifs médicaux sous marque propre dans l’UE traite du choix OEM plus largement ; cette page se concentre sur les rôles liés à l’entrée sur le marché.
Que doit vérifier un importateur de l’UE selon l’article 13 du MDR ?
Avant de mettre un dispositif sur le marché, l’importateur doit vérifier quatre points prévus à l’article 13, paragraphe 2 : le marquage CE et la déclaration UE de conformité ; l’identification du fabricant et, si nécessaire, d’un mandataire ; la conformité de l’étiquetage et la présence de la notice requise ; et, le cas échéant, l’attribution d’un IUD par le fabricant. Si l’importateur a des raisons de croire que le dispositif n’est pas conforme, il ne doit pas le mettre sur le marché avant que la conformité soit rétablie et doit informer le fabricant et le mandataire. Une suspicion de risque grave ou de falsification appelle également une notification à l’autorité compétente.
Les obligations ne s’arrêtent pas à cette étape. L’importateur doit indiquer son nom, son siège social et son adresse de contact sur le dispositif, son emballage ou un document d’accompagnement, sans masquer l’étiquette du fabricant. Il doit remplir les obligations d’enregistrement des dispositifs qui lui incombent, préserver les conditions de stockage et de transport requises, tenir un registre des réclamations, des non-conformités, des rappels et des retraits, transmettre les signalements pertinents, coopérer aux mesures correctives et avec les autorités, et conserver la déclaration de conformité et les certificats pertinents pendant la durée requise. Ce sont des obligations distinctes ; le dossier du fabricant ne libère pas automatiquement l’importateur des siennes. Article 13 du MDR ; MDCG 2021-27 Rev.1, sections sur les vérifications et obligations continues.
| Avant la première mise sur le marché | Pendant la distribution et après la mise sur le marché |
|---|---|
| Confirmer les preuves visées à l’article 13, paragraphe 2, pour le dispositif et la version d’étiquetage concernés. | Tenir à jour les informations d’identification et de traçabilité de l’importateur. |
| Bloquer un dispositif dont la conformité est douteuse ; signaler les préoccupations de risque grave ou de falsification. | Conserver les dossiers de réclamations et de non-conformités ; transmettre les signalements et coopérer aux mesures correctives. |
| Convenir de l’entité qui tient le rôle d’importateur pour ces unités et de sa présentation dans les informations produit. | Préserver les conditions de stockage et de transport et conserver la documentation requise. |
Ce tableau aide à la planification ; il ne constitue pas une procédure complète de conformité à l’article 13.
Que doit vérifier un distributeur selon l’article 14 du MDR ?
Les contrôles du distributeur avant la mise à disposition sont différents, mais non facultatifs. L’article 14, paragraphe 2 impose de vérifier le marquage CE et la déclaration de conformité ; les informations à fournir par le fabricant ; l’identification de l’importateur prévue à l’article 13, paragraphe 3, pour les dispositifs importés ; et, le cas échéant, l’attribution d’un IUD. Le règlement autorise un échantillonnage représentatif pour le premier, le deuxième et le quatrième de ces contrôles, mais pas pour la vérification de l’identification de l’importateur selon l’article 14, paragraphe 2, point c). MDCG 2021-27 Rev.1, section relative aux vérifications.
Un distributeur ne doit pas mettre un dispositif à disposition s’il a des raisons de croire qu’il n’est pas conforme. Il doit en informer le fabricant et, le cas échéant, le mandataire et l’importateur ; la suspicion d’un risque grave ou d’une falsification exige également une notification à l’autorité compétente. Tant que le dispositif relève de sa responsabilité, les conditions de stockage et de transport ne doivent pas compromettre sa conformité. Les réclamations et incidents suspectés doivent être transmis ; le distributeur doit coopérer aux mesures correctives et avec les autorités compétentes. Ces obligations figurent à l’article 14.
Pour un revendeur, la question pratique n’est donc pas : « quel est le minimum de documents à conserver ? » Elle est plutôt : « notre équipe peut-elle montrer ce qu’elle a vérifié, pour quel produit et quel circuit, et ce qu’elle a fait lorsqu’un problème est apparu ? »
Importateurs et distributeurs doivent-ils tous deux s’enregistrer dans EUDAMED ?
Non. La page de la Commission consacrée à l’enregistrement des acteurs dans EUDAMED mentionne les importateurs parmi les acteurs qui doivent s’enregistrer, mais pas les distributeurs ordinaires. MDCG 2021-27 Rev.1, section sur l’enregistrement distingue explicitement les deux et rappelle que des exigences nationales d’enregistrement des distributeurs peuvent néanmoins s’appliquer. Les quatre premiers modules sont devenus obligatoires le 28 mai 2026, selon la présentation générale d’EUDAMED de la Commission.
L’enregistrement d’un acteur ne remplace ni la conformité CE, ni les informations produit requises, ni les contrôles prévus aux articles 13 et 14. Avant le lancement, vérifiez les exigences actuelles du module et des États membres pour le produit et le circuit concernés.
Que doit contenir le dossier de travail d’une équipe pour l’entrée sur le marché ?
Le MDR n’impose pas un document appelé « dossier des rôles ». Nous en utilisons un comme outil pratique pour éviter que des hypothèses commerciales ne se transforment en erreurs d’étiquetage ou d’expédition :
- Dispositif et périmètre : destination prévue, fabricant légal, statut réglementaire, documents de conformité et modèle ou variante exacts. Vérifiez d’abord que le produit relève bien du MDR ; certains accessoires ou produits de consommation nécessitent une évaluation différente.
- Unités et circuit de transaction : vendeur, acheteur, conditions de transfert, point de première mise à disposition, importateur des unités individuelles et distributeur(s) ultérieur(s). Consignez pourquoi cette conclusion découle de la transaction, et non simplement de l’identité du déclarant en douane.
- Étiquette et marque : identité du fabricant, mandataire éventuel, identification de l’importateur, IUD le cas échéant, présentation de la marque envisagée et analyse de l’article 16 si le propriétaire de la marque diffère du fabricant.
- Relais opérationnels : qui reçoit les réclamations et les signalements d’incidents, contrôle les conditions de stockage et de transport, lance les mesures correctives, tient les dossiers et répond aux demandes des autorités compétentes.
- Pays et langues : États membres cibles, informations destinées à l’utilisateur et traductions requises, et éventuelles obligations nationales d’enregistrement ou exigences du marché local.
Réexaminez ce dossier si l’acheteur, le circuit d’expédition, l’étiquette, la marque ou le fabricant change. Un circuit qui convenait à un lot ne doit pas être simplement repris pour un autre.
LINKFAR peut-elle soutenir un circuit avec importateur européen pour un projet de marque propre ?
Pour un projet approprié de dispositif médical fabriqué hors de l’UE, LINKFAR peut discuter de la prise du rôle d’importateur européen, le client intervenant ensuite en aval si le circuit d’approvisionnement réel permet cette structure. La proposition est conditionnelle : il faut d’abord établir le périmètre réglementaire du dispositif et son fabricant légal, examiner la transaction et l’étiquette, confirmer que l’importateur peut remplir les obligations de l’article 13 et traiter séparément les conséquences éventuelles de l’article 16 liées à la marque propre. La marque et le canal de vente du client peuvent faire partie de cette discussion ; ils ne permettent pas de contourner l’identification du fabricant ou les responsabilités de conformité.
LINKFAR peut également discuter du plan pratique d’entrée en Allemagne et de livraison ultérieure dans le cadre de l’examen du projet. Aucun article ne peut garantir l’acceptabilité d’un dispositif, d’une étiquette ou d’un circuit douanier particulier sans examiner les documents et les transactions réelles.
Note de portée : ce guide traite du règlement (UE) 2017/745 relatif aux dispositifs médicaux (MDR), pour les dispositifs relevant de son champ d’application. Les produits relevant de l’IVDR, les règles nationales et toute exception propre au produit nécessitent un examen distinct. Il s’agit d’informations commerciales et réglementaires, non d’un avis juridique.
Si vous préparez la vente dans l’UE d’un dispositif provenant d’un pays tiers, envoyez sa destination prévue, le nom du fabricant, l’étiquette proposée, les pays cibles, le circuit d’approvisionnement envisagé et les documents de conformité via la page de contact LINKFAR. Nous pourrons évaluer s’il vaut la peine de développer ensemble un circuit avec importateur ; vous pouvez également consulter nos services.
Guides connexes
-
 Développement de surpatchs CGM personnalisés : que décider avant les échantillons
Que faut-il définir avant d'approuver un échantillon de surpatch CGM personnalisé ? Un guide pratique sur l'adaptation au capteur, les matériaux, les preuves, les…
-
 Pourquoi un patch de maintien CGM universel ne convient pas à tous les capteurs
Un patch peut être assez grand pour recouvrir un capteur de glucose tout en étant inadapté. La compatibilité des patchs CGM dépend du modèle…
-
 Surpatchs CGM imperméables et respirants : la conception P2/P3
Un patch CGM peut rester en place après une baignade alors que la peau dessous semble humide. Ce sont deux résultats différents. Vérifier uniquement…
-
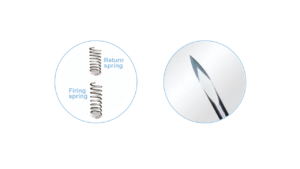 Lancettes de sécurité à double ressort : pourquoi PA et PA2 utilisent deux ressorts
Le prix unitaire d'une lancette de sécurité est facile à comparer. Le mouvement de l'aiguille à l'intérieur est moins visible, mais mérite sa place…