Dostawca może dobrać kolor, nadrukować logo i wysłać atrakcyjną próbkę, nie rozstrzygając pytań istotnych podczas noszenia. Indywidualny plaster zabezpieczający CGM wymaga specyfikacji określającej, do którego sensora jest przeznaczony, jakie zadanie ma spełniać i jak będzie oceniany gotowy projekt.
Dla dystrybutorów i marek własnych taka specyfikacja jest także narzędziem zakupowym. Daje nabywcy i dostawcy coś dokładniejszego do zatwierdzenia niż „zróbcie jak na tym zdjęciu”. Celem jest przełożenie planowanego zastosowania na wersjonowaną specyfikację produktu, a następnie ocena próbek według niej, zanim grafika opakowania stanie się ostatnim krokiem.
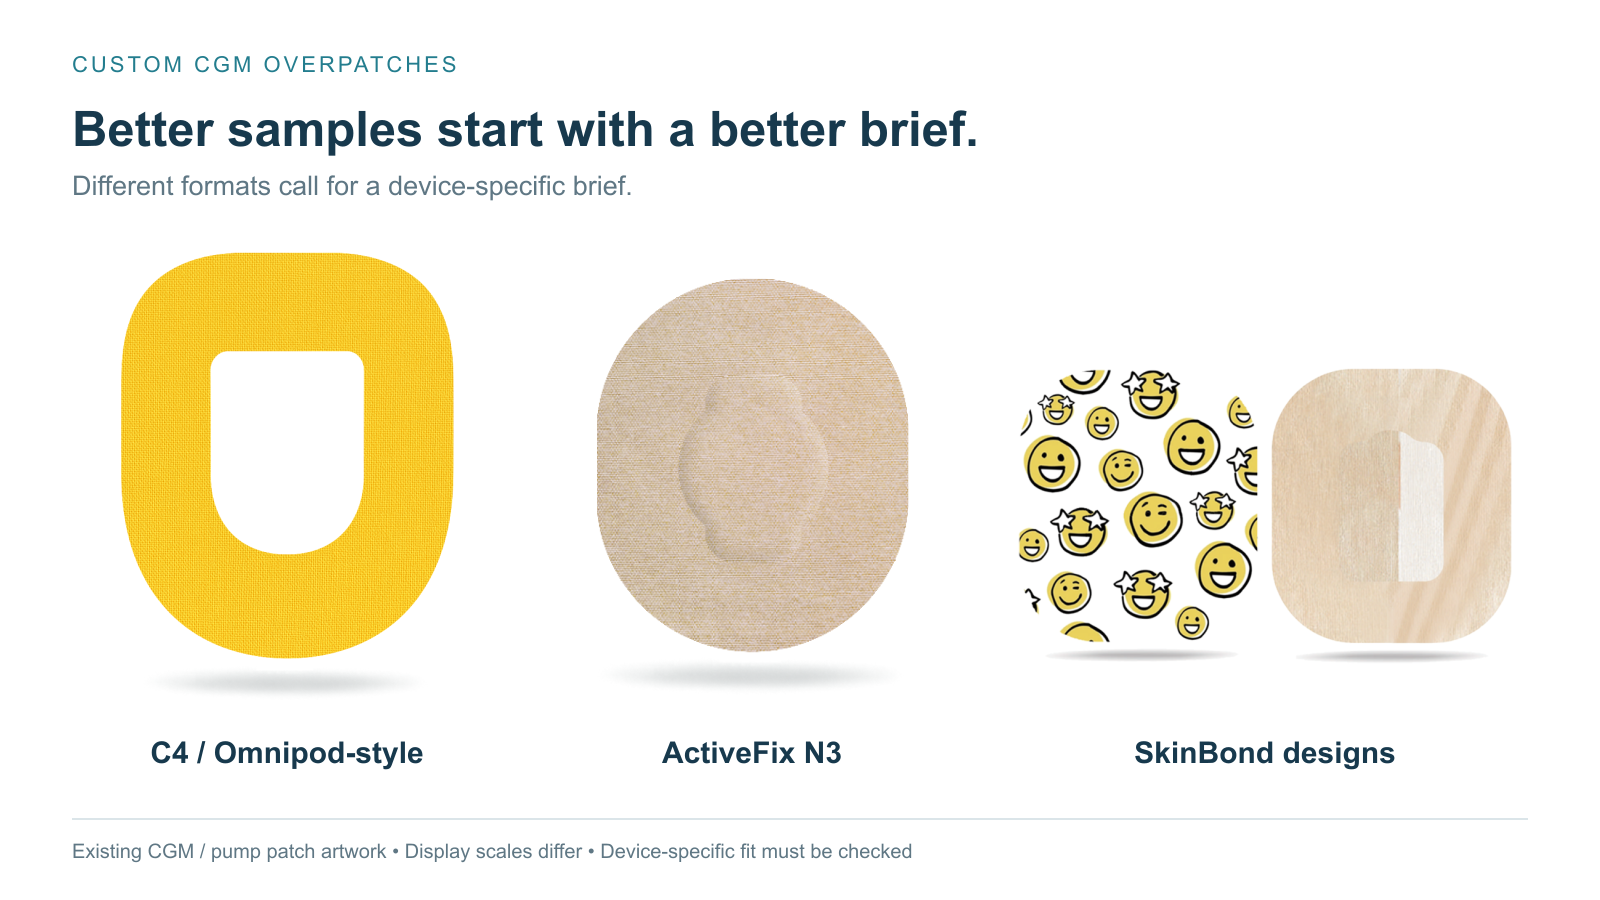
Istniejące projekty plastrów LINKFAR do CGM i pomp: NaturHold C4, ActiveFix N3 oraz SkinBond. Pokazują wybór formatów, a nie zamienną zgodność czy potwierdzoną skuteczność. Skale przedstawienia są różne.
Co powinna zawierać specyfikacja indywidualnego plastra zabezpieczającego CGM?
Specyfikacja indywidualnego plastra CGM powinna wskazywać dokładny sensor i rynek, przewidywane warunki noszenia, geometrię pokrycia, konstrukcję podkładu i warstwy klejącej, wymagania dotyczące nakładania i usuwania oraz dowody potrzebne do uzasadnienia planowanych deklaracji. Uzgodnij kryteria akceptacji próbek i kontrolę zmian, zanim zatwierdzisz projekt do produkcji.
Nasz przewodnik po materiałach i jakości plastrów CGM objaśnia dostępne opcje materiałowe. Ten artykuł dotyczy innego pytania: jak przełożyć te opcje na użyteczną specyfikację rozwojową i zakupową. Szerszy przegląd kategorii znajdziesz w przewodniku po akcesoriach do CGM i pomp insulinowych.
Zacznij od wersji urządzenia, nie od logo marki
Zapisz pełny model sensora, jego generację i kraj użycia. Dołącz aktualną instrukcję urządzenia oraz czytelny rysunek proponowanego plastra. Sama nazwa marki nie określa obszarów, które muszą pozostać odsłonięte, wymaganego sposobu mocowania ani dopuszczalnego czasu usuwania.
Na przykład irlandzkie wytyczne Abbott dla FreeStyle Libre 3 Plus wymagają, aby środkowy otwór pozostał niezakryty, i podają szczegółowe zasady czasu stosowania dodatkowej osłony. To ograniczenie projektowe dla wskazanego systemu i rynku, a nie uniwersalna reguła dla wszystkich CGM. Nie dowodzi też, że konkretny plaster innego producenta został zwalidowany. Wytyczne Abbott dotyczące dodatkowej osłony Libre 3 Plus.
Przed zamówieniem oprzyrządowania odróżnij fizyczny otwór od zakrytej strefy bez kleju. Pełnią różne funkcje. Jeśli dostawca proponuje jeden plaster do kilku sensorów, poproś o uzasadnienie dla każdego połączenia, zamiast przyjmować listę logo. Nasz artykuł o zgodności plastrów CGM przedstawia kontrole właściwe dla poszczególnych urządzeń, nie zakładając, że podobne wymiary oznaczają zamienność projektów.
Opisz problem, który indywidualny plaster ma rozwiązać
„Dla osób aktywnych” to punkt wyjścia, nie warunek badania. Omów istotne aktywności, miejsce na ciele dozwolone w instrukcji sensora, klimat oraz kontakt z odzieżą lub wyposażeniem. Projekt na letnie pływanie i dyskretny projekt do codziennego noszenia mogą wymagać innych rozwiązań.
Oddziel oczekiwane wrażenia od obietnicy działania. „Chcemy dyskretnego, przezroczystego wyglądu” jest preferencją projektową. „Pozostanie przyklejony przez określony program pływania” to deklaracja wymagająca dowodów w zdefiniowanych warunkach. Nie wolno przedstawiać akcesorium jako wydłużającego limity kontaktu sensora z wodą ani zatwierdzony okres jego noszenia.
| Dane od kupującego | Przydatne szczegóły do uzgodnienia | Co pozostaje do oceny |
|---|---|---|
| Urządzenie i rynek | Dokładna wersja sensora, właściwa instrukcja i kraj | Pokrycie i instrukcja użycia dla tej kombinacji |
| Warunki noszenia | Istotny ruch, pocenie się, kontakt z wodą i odzieżą | Przyleganie gotowego plastra w uzgodnionych warunkach |
| Wygląd i odczucie | Przezroczysta folia lub tkanina, kolor, faktura i nadruk | Obsługa, dopasowanie i rzeczywiste doświadczenie noszenia |
| Cel dotyczący noszenia | Planowany czas i sposób określenia powodzenia | Dowody uzasadniające deklarowany czas |
| Potrzeby przy usuwaniu | Usunięcie po okresie noszenia i ewentualna dozwolona wymiana akcesorium | Sposób usuwania, pozostałości kleju i ryzyko poruszenia sensora |
| Format handlowy | Opakowanie jednostkowe, liczba sztuk, języki i identyfikowalność | Ostateczna grafika, właściwa dokumentacja i specyfikacja przechowywania |
To lista kontrolna prac rozwojowych, a nie deklaracja, że wybrany produkt LINKFAR przeszedł już każdą ocenę z tabeli.
Określ gotową konstrukcję, a nie tylko rodzaj tkaniny
Rysunek powinien wskazywać zewnętrzny kontur, otwór lub zakrytą strefę, układ kleju i części papieru zabezpieczającego. Zapisz w kontrolowanej specyfikacji wymiary oraz uzgodnione tolerancje. Nie odczytuj wymiarów produkcyjnych ze zdjęcia marketingowego.
Opis materiałowy powinien wykraczać poza „bawełnę” lub „PU”. Określ wybrany podkład, rodzaj kleju, jeśli ma zastosowanie, specyfikację powlekania oraz ewentualny nadruk lub tymczasowe wsparcie podczas nakładania. Ustal, które elementy pozostają podczas noszenia, a które usuwa się przy aplikacji. Uchwytu do nakładania nie należy mylić ze stałą częścią produktu.
Wytyczne Avery Dennison dotyczące nakładek traktują dopasowanie do urządzenia, zgodność z jego powierzchnią oraz usuwanie bez uszkodzeń i pozostałości jako kwestie doboru materiału. To przydatne punkty do specyfikacji; wytyczne dotyczące materiałów nie dowodzą właściwości gotowego produktu LINKFAR. Avery Dennison: ochrona urządzenia nakładką.
Punkty wyjścia do produkcji mogą być różne. Wybrany gotowy gatunek taśmy powlekanej ma już określone połączenie podkładu i kleju. Własne powlekanie pozwala bardziej bezpośrednio uczestniczyć w doborze tej kombinacji, w granicach dostępnych materiałów, sprzętu i prac oceniających. Żadna z tych dróg nie znosi konieczności oceny gotowego plastra.
Henkel opisuje partnerów powlekających, którzy łączą jego kleje z różnymi nośnikami i projektami. Pomaga to odróżnić materiał klejący od konstrukcji powlekanej z jego użyciem. Nie wskazuje konkretnego gatunku kleju LINKFAR ani nie potwierdza statusu partnerstwa. Broszura Henkel o medycznych urządzeniach noszonych, strona 14.

Mapa decyzji rozwojowych, a nie protokół badań klinicznych. Każdy etap wymaga uzgodnionego zapisu; zmiana projektu może wymagać powrotu do wcześniejszej oceny.
Uzgodnij, co naprawdę oznacza zatwierdzenie próbki
Próbka może odpowiadać na jedno pytanie, pozostawiając inne otwarte. Prototyp kształtu może się przydać do wstępnej oceny wymiarów, lecz nie do oceny końcowego kleju. Próbka z nadrukiem może pokazać kolor, ale mieć inny papier zabezpieczający niż zamierzona wersja produkcyjna.
Poproś dostawcę o wskazanie wersji próbki i wszelkich różnic względem proponowanej gotowej konstrukcji. Następnie podziel ocenę na trzy decyzje.
1. Czy udokumentowany projekt odpowiada specyfikacji?
Sprawdź rysunek, oznaczenie, materiały i planowane pokrycie w odniesieniu do wymagań konkretnego urządzenia. Potwierdź otwór i ewentualną strefę bez kleju. Zapisz nierozstrzygnięte kwestie przed zleceniem innego nadruku lub formatu opakowania.
2. Czy gotowy projekt można stosować zgodnie z zamierzeniem?
Oceń oddzielanie papieru zabezpieczającego, pozycjonowanie, zaginanie i usuwanie wszelkich tymczasowych elementów wspierających. Oceniaj projekt w przewidzianej konfiguracji, a nie tylko płasko na papierze ochronnym. Zdefiniuj, co jest błędem obsługi, aby kupujący i dostawca nie interpretowali tej samej próbki inaczej.
3. Jakie dowody uzasadniają deklaracje dotyczące noszenia i usuwania?
Uzgodnij odpowiedni plan oceny, odpowiedzialności, warunki i kryteria akceptacji. Laboratoryjne dane o przyleganiu, udokumentowana ocena dopasowania i odpowiednie dane z noszenia odpowiadają na różne pytania. Wynik na płytce testowej nie przewiduje automatycznie doświadczenia skóry konkretnej osoby.
Każda ocena z udziałem osób noszących plaster wymaga odpowiednich ram bezpieczeństwa i nadzoru. Dystrybutor nie powinien prosić klientów o improwizowanie badania klinicznego ani ignorowanie instrukcji sensora. Ten artykuł to ramy zakupowe, a nie protokół testowania akcesorium na ludziach.
Żądaj raportów opisujących proponowany produkt
Gdy omawiane są dowody dotyczące kontaktu ze skórą, zapytaj, którą próbkę oceniono, co zawierała i w jaki sposób reprezentuje proponowany gotowy plaster. FDA wyjaśnia, że ocena biokompatybilności dotyczy finalnego wyrobu, w tym istotnych skutków produkcji, a nie uznaje samych materiałów składowych za wystarczające. To przydatna zasada oceny, nie stwierdzenie, że plaster LINKFAR ma dopuszczenie FDA. Podstawy biokompatybilności według FDA.
Tytuł raportu z badania lub logo dostawcy nie wystarczą do porównania dowodów. Zapytaj o metodę, identyfikację próbki, warunki, oceniane punkty końcowe, wyniki i uzasadnienie kryteriów akceptacji. Wytyczne FDA dotyczące raportowania wyraźnie wymagają parametrów badania i kryteriów akceptacji w kontekście zgłoszenia do FDA. Nie zamieniaj tego w uniwersalną listę badań ani nie zakładaj, że każdy produkt wymaga tego samego programu testowego. FDA: co uwzględnić w raporcie z badania.
Różne deklaracje wymagają różnych podstaw. Raport dotyczący uczulenia skóry nie potwierdza czasu noszenia, wodoodporności ani gwarancji, że żaden użytkownik nie zareaguje. Tak samo przezroczysty wygląd folii nie potwierdza zachowania wilgoci w produkcie pokrytym klejem.
Powiąż odpowiednie raporty i ich zakres z kontrolowanym oznaczeniem produktu. Jeśli proponowana konstrukcja różni się od badanej próbki, dostawca powinien wyjaśnić różnicę i podstawę zastosowania dowodów.
Zakończ specyfikację kontrolą zmian i szczegółami zakupu
Zatwierdzenie próbki powinno określać zatwierdzoną wersję i zakres zatwierdzenia. Nie powinno milcząco obejmować późniejszej zamiany podkładu, kleju, powłoki, procesu nadruku lub papieru zabezpieczającego. Uzgodnij sposób oceny proponowanych zmian i to, które dowody mogą wymagać aktualizacji.
Szczegóły handlowe również powinny być spisane: ilości, założenia wyceny, opakowanie, wymagania językowe, odpowiedzialność za grafikę i sposób uzgadniania terminów dostaw. Omów z dostawcą właściwy rynek i obowiązki. Gotowe logo nie rozstrzyga klasyfikacji produktu, obowiązków dotyczących oznakowania ani tego, która firma pełni rolę regulowaną. Nasz przewodnik po rozwoju produktów marek własnych w UE wyjaśnia, dlaczego te kwestie trzeba rozwiązać oddzielnie.
Uważamy, że krótka, kontrolowana specyfikacja jest przydatniejsza niż długa lista przymiotników. Powinna pozwalać obu stronom ustalić, co uzgodniono, których dowodów to dotyczy i co spowodowałoby kolejną ocenę.
Omów konkretną specyfikację z LINKFAR
Oferta plastrów LINKFAR obejmuje ActiveFix z nylonu, SkinBond z włókniny, NaturHold z bawełny oraz ClearFit z folii PU. W tych rodzinach plastrów LINKFAR używa klejów klasy medycznej dostarczanych przez Henkel i prowadzi własne powlekanie. Daje to podstawę do wspólnego omówienia podkładu i kleju; nie oznacza, że każda żądana konstrukcja jest już dostępna lub zwalidowana.
Zacznij od aktualnej oferty akcesoriów CGM i wskaż oznaczenie modelu, o którym chcesz rozmawiać. Zapytaj, jakie zmiany są wykonalne i jakich prac nad próbkami oraz dokumentacją będą wymagać. Odpowiednią dokumentację dotyczącą uczulenia należy powiązać z proponowaną konstrukcją i planowanymi warunkami kontaktu.
Aby opracować indywidualny plaster CGM, prześlij LINKFAR wersję urządzenia, rynek docelowy i przewidywane warunki noszenia, a także wymagania dotyczące wyglądu i opakowania. Możemy omówić specyfikację i odpowiednie opcje produktowe, zanim próbka zostanie uznana za gotową do zatwierdzenia. Możliwości produkcyjne, zgodność, deklaracje dotyczące działania i warunki handlowe wymagają potwierdzenia dla konkretnego projektu.
Ten artykuł zawiera informacje o rozwoju produktu i zakupach, a nie indywidualną poradę medyczną ani instrukcję nakładania urządzenia. Nazwy urządzeń identyfikują omawiane systemy i nie sugerują powiązania z ich producentami ani ich poparcia. Postępuj zgodnie z aktualnymi instrukcjami urządzenia i akcesorium.
Powiązane poradniki
-
 Obowiązki importera według MDR UE: importer czy dystrybutor?
Kto jest importerem konkretnego wyrobu medycznego według MDR UE, a co musi sprawdzić dystrybutor? Praktyczny przewodnik po art. 13, 14 i 16.
-
 Dlaczego uniwersalny plaster mocujący CGM nie musi pasować do każdego sensora
Plaster może być wystarczająco duży, aby zakryć sensor glukozy, a mimo to być niewłaściwym wyborem. Zgodność plastrów CGM zależy od dokładnego modelu sensora, obszarów,…
- Wyroby medyczne pod marką własną w UE: od założeń do dostawy Jeśli dystrybuujesz medyczne materiały zużywalne, być może już wiesz, jakich produktów potrzebują klienci. Budowa własnej marki rodzi inne pytania: kto dostarczy produkt, kto zatwierdzi…
-
 Konstrukcja igły do pena insulinowego: podstawa też ma znaczenie
Dwie igły do pena insulinowego mogą mieć na pudełku ten sam rozmiar G i długość, a mimo to być bardzo różnymi produktami. Szeroka, płaska…